 MineBio 精选
 BioLamina人类重组层粘连蛋白
 发布时间:2026/09/20
CGT 人 AB 血清为什么需要 DMF 支持?从原辅料质量文件到 IND/BLA 申报
一、人 AB 血清在 CGT 项目中的 CMC 监管定位
在人类细胞与基因治疗(CGT)项目中,人 AB 血清常被用于 T 细胞、NK 细胞以及其他细胞的培养和扩增步骤。它在工艺流程中处于上游环节,但这并不意味着监管关注度低。FDA 在基因治疗 IND 的 CMC 指导原则中,将血清、培养基、细胞因子、酶、抗体等归入用于制造的试剂/辅助材料(reagents/ancillary materials),并指出这类材料可能通过外源因子、杂质或批间差异影响最终产品的安全性、效力、纯度和工艺可重复性。
对于人源材料,监管关注通常会进一步延伸到供体来源、采集机构、供体筛查、病原体检测、制造过程、批次放行以及可追溯性等信息。FDA 针对体细胞治疗 IND 的指导原则也明确提出,应在 CMC 资料中列出制造所使用的试剂及其供应商、来源和质量证明;涉及人 AB 血清时,需要关注血清来源及供体标准等信息。
因此,人 AB 血清(点击查看)的关键问题不是“是否还残留在最终细胞制剂中”,而是它是否属于可能影响制造过程和最终产品质量的重要输入。项目越接近临床和商业化阶段,对这类输入材料的来源、质量和变更控制越需要形成可审计、可追溯的资料链。
二、DMF 的作用机制与责任边界
Drug Master File(DMF)是由原辅料或相关制造方直接向 FDA 提交的一套保密技术资料。FDA 现行说明中指出,DMF 可用于提供关于设施、工艺或用于药品制造、加工、包装和储存相关材料的详细机密信息,并可被 IND、BLA 等申报引用;DMF 本身并不是一个独立的上市申请,也不会被 FDA 单独“批准”或“否决”。
该机制对于人 AB 血清类产品同样具有实用价值。细胞治疗开发企业需要向 FDA 说明所用血清的质量与安全性,但血清供应商通常不适合将完整制造工艺、供应链细节和内部质量体系文件直接交付给每一家客户。DMF 的主要价值,是让供应商可以把敏感信息直接提交至 FDA 端,客户在获得授权后,通过申报文件进行交叉引用,从而在保护商业机密的同时,让审评人员能够查阅到完整的底层质量资料。
DMF 可降低重复资料准备,但不能替代申报主体责任
需要明确区分“有 DMF 支持”和“申报项目已经满足监管要求”。DMF 解决的是资料组织、保密与引用问题,并不意味着使用该材料的 CGT 项目自动获得监管认可。申报方仍需要说明该血清在自身工艺中的用途、使用阶段、添加比例或用量、供应商选择逻辑、来料检验、储存条件、变更管理,以及材料对细胞关键质量属性和最终产品质量的潜在影响。
| 申报关注点 | 申报方需要准备的内容 | DMF 可提供的支持 |
|---|---|---|
| 材料身份与用途 | 产品名称、货号、供应商、用于哪个制造步骤 | 供应商产品与制造相关的底层资料 |
| 来源与安全性 | 人源来源、供体/采集与病原体风险评估 | 保密的来源控制、制造与检测资料 |
| 批次质量 | CoA、来料放行、关键指标与批间趋势 | 供应商质量标准、检测方法和体系信息 |
| 变更控制 | 供应商/货号/工艺变更后的评估与桥接策略 | DMF 持有人维护资料并向 FDA 更新 |
| 监管沟通 | 在 IND/BLA 中说明引用关系和自身风险控制 | 通过 LOA 授权 FDA 在审评中查阅 DMF |
三、GeminiBio 人 AB 血清的 DMF 支持体系
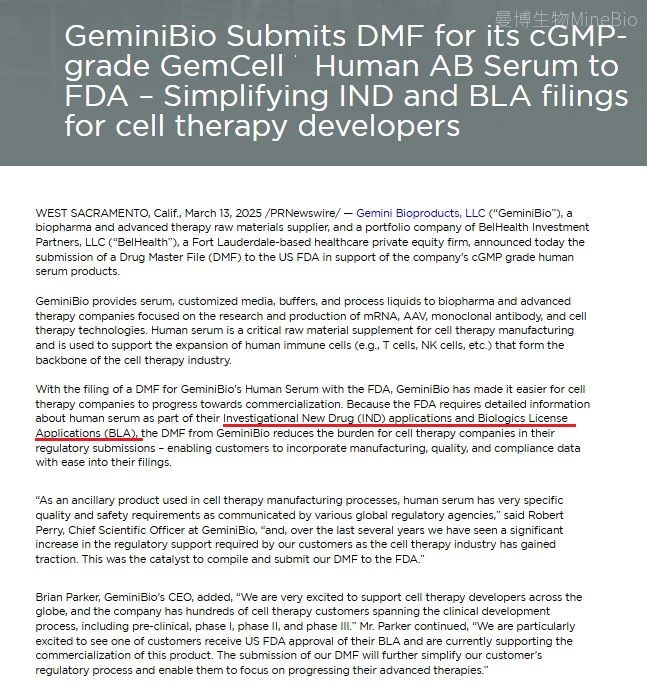
GeminiBio 于 2025 年公开宣布,已向美国 FDA 提交用于支持其 cGMP 级人血清产品的 DMF,目标是帮助细胞治疗开发企业在 IND 和 BLA 资料中,引用与人血清制造、质量和合规相关的供应商信息。在其“BenchtoBLA”体系中,也将临床级人 AB 血清的 DMF、目录瓶装产品的 γ 辐照验证以及直接科学支持列为监管支持内容。
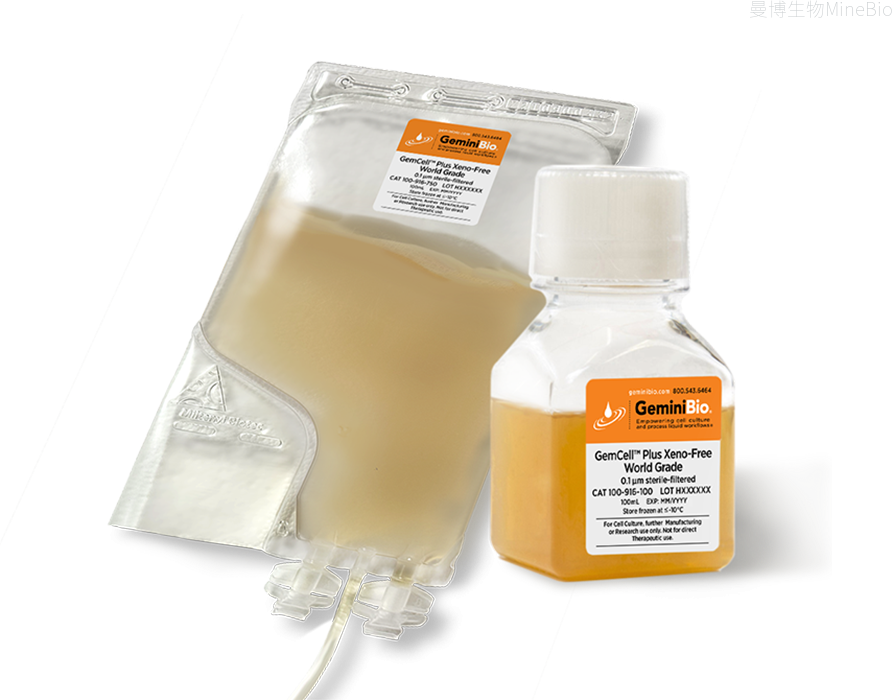
从产品组合看,GeminiBio 提供科研级 GemCell Human Serum AB(100-512),以及面向临床/商业化流程的 HumanSerum ABOff-The-Clot(100-318)、Gem Cell PlusXeno-Free(100-912)和 Gem Cell Plus Xeno-Free,World Grade(100-916)。这一产品梯度的意义不仅在于不同纯度等级,更在于让开发团队能够在研发阶段就考虑未来的原材料路径,减少进入临床阶段后被迫更换血清体系的风险。
四、从 IND 到 BLA 的血清资料分阶段准备思路
CGT 产品的 CMC 要求并非一次性固定不变。FDA 于 2026 年发布的《细胞基因治疗产品 BLA 开发阶段 CMC 灵活性最终指导原则》强调,CMC 要求会随开发生命周期逐步完善;早期阶段允许一定开发灵活性,但随着项目推进,需要建立更加成熟的工艺控制、规格和验证证据。
落实到人 AB 血清的选型与资料准备,早期研发可以先验证细胞生长和工艺适配性,但如果产品目标明确指向临床和商业化,就应尽早把“未来可申报”作为材料选择条件之一。较为稳妥的做法是把供体来源、动物源成分、病毒安全、批次规模、包装形式、供应稳定性以及 DMF/LOA 等监管资料一起纳入选型考量,而不是到 Pre-IND 或 IND 准备阶段才补充核查供应商文件。
建议建立一套完整的血清资料包,涵盖以下内容:
- 产品技术资料:产品名称、货号、等级、来源、制造方式、储存和使用条件。
- 批次质量资料:CoA/CoO、放行检测项目、关键质量指标及必要的趋势分析。
- 供应商质量资料:质量体系、制造场地、供体/原料来源控制、审计与变更通知机制。
- 风险资料:人源材料病原体风险、供体池策略、动物源成分风险、γ 辐照或其他风险降低措施。
- 监管资料:DMF 是否覆盖拟使用的临床级产品、LOA 获取流程、供应商是否能够响应审评期间的补充问题。
结语
对于 CGT 开发企业来说,人 AB 血清选型不能只比较细胞扩增效果和采购价格。影响 IND/BLA 推进效率的,是产品性能、质量体系、供应稳定性和监管资料能否在同一条路径上连续衔接。DMF 并不是一张“FDA 批准证书”,但它可以让供应商的保密制造与质量信息以监管机构可审评的方式进入申报体系,从而减少企业自行收集和重复整理底层资料的负担。
参考文献
[1] FDA. Chemistry, Manufacturing, and Control (CMC) Information for Human Gene Therapy INDs.
[2] FDA. Content and Review of CMC Information for Human Somatic Cell Therapy INDs.
[3] FDA. Drug Master Files (DMFs).
[4] FDA. Guideline for Drug Master Files.
[5] GeminiBio. GeminiBio Submits Drug Master File (DMF) to FDA.
[6] GeminiBio. Bench to BLA: Clinical Grade Human AB Serum Regulatory Support.
[7] FDA. CMC Flexibilities for Developing Human CGT Products for a BLA.
本文基于 FDA 公开 CGT/DMF 监管资料、GeminiBio 人 AB 血清公开技术资料整理,用于细胞与基因治疗原辅料选型、工艺开发与 IND/BLA 申报资料准备的科研信息分享。上海曼博生物可提供 GeminiBio 人 AB 血清相关产品(点击查看),包括科研及临床开发阶段的人血清产品,可用于 T 细胞、NK 细胞等 CGT 细胞培养及相关原辅料选型,并可提供产品资料与应用咨询支持。